Registro Sanitario · Dispositivos Médicos · ARCSA · Ecuador
Registro Sanitario de Dispositivos Médicos en Ecuador — ARCSA
¿Fabricas o importas equipos médicos, insumos hospitalarios, dispositivos de diagnóstico o productos médicos y necesitas obtener su registro sanitario en Ecuador? En CLICK Productivo te acompañamos en la clasificación regulatoria, evaluación del riesgo, revisión documental, etiquetado y preparación del expediente para su presentación ante ARCSA.
- ARCSA
- Autoridad competente
- Riesgo I–IV
- Clasificación
- Nacional
- e importado
Consultoría y gestión documental para registros sanitarios de dispositivos médicos nacionales e importados en Ecuador.
Imagen referencial de la industria de dispositivos médicos. No corresponde a instalaciones propias de CLICK Productivo.
Gestiona el registro sanitario de tus dispositivos médicos
- Fabricación nacional
- Importaciones
- Clasificación de riesgo
- Expedientes técnicos
- Etiquetado
- ISO 13485
- Modificaciones
- ARCSA
No garantizamos aprobación automática: el resultado del trámite depende de la autoridad competente y del cumplimiento de los requisitos aplicables.
Imagen referencial del sector de equipos médicos. No corresponde a clientes de CLICK Productivo.
A · Fundamentos
¿Qué es un dispositivo médico y su registro sanitario?
Un dispositivo médico es un producto destinado, por su fabricante, a un fin médico específico: diagnóstico, prevención, control, tratamiento o alivio de una enfermedad, así como investigación, sustitución o modificación de la estructura o de un proceso fisiológico. La definición y el alcance vigentes se confirman con la normativa ARCSA aplicable; la clasificación de cada producto depende de su uso previsto, sus características y la normativa aplicable, no del nombre comercial.
El registro sanitario es el procedimiento mediante el cual la autoridad competente verifica que un dispositivo médico sujeto a este régimen cumple los requisitos aplicables antes de su comercialización. No todos los productos siguen el mismo procedimiento: algunos requieren registro sanitario, otros notificación sanitaria y otros pueden no requerirlo según su categoría.
La exigibilidad depende de la clasificación del producto y de las disposiciones aplicables. En el diagnóstico confirmamos la ruta correcta para su producto antes de preparar el expediente.
Finalidad médica
El uso previsto define la categoría regulatoria del producto.
Registro sanitario
Verifica el cumplimiento de los requisitos aplicables.
Ruta correcta
No todos los productos siguen el mismo procedimiento.
B · Tipos de dispositivos
Cuatro categorías principales y productos relacionados
La clasificación por tipo de dispositivo orienta los requisitos aplicables, pero no sustituye la clasificación por nivel de riesgo. Cada producto se evalúa según su uso previsto, características y normativa aplicable.
Dispositivos médicos activos
Dispositivos que dependen de una fuente de energía eléctrica o de otro tipo para su funcionamiento, distinta de la generada directamente por el cuerpo humano o la gravedad.
- Consideraciones:
- Su clasificación depende del uso previsto, del tipo de energía y del destino anatómico. Pueden exigirse evaluaciones de seguridad eléctrica y compatibilidad electromagnética.
- Documentación:
- Especificaciones técnicas, información de seguridad, manuales y evidencia de desempeño según el riesgo.
- Riesgos:
- El nivel de riesgo puede elevarse cuando el dispositivo administra energía o sustenta funciones vitales.
Dispositivos médicos invasivos
Dispositivos que penetran total o parcialmente el interior del cuerpo, a través de una superficie corporal o de un orificio natural, incluidos los implantables.
- Consideraciones:
- La clasificación considera el grado de invasividad, la duración del contacto y el destino anatómico. Los implantables suelen estar sujetos a requisitos técnicos diferenciados.
- Documentación:
- Información de materiales, biocompatibilidad, esterilización y, cuando corresponda, evidencia clínica.
- Riesgos:
- El riesgo suele aumentar con la invasividad, la duración del contacto y el contacto con el sistema circulatorio o el sistema nervioso central.
Dispositivos médicos no invasivos
Dispositivos que no penetran el cuerpo y que entran en contacto con la piel o no la superan.
- Consideraciones:
- Su clasificación depende del uso previsto y de las características del producto. Algunos pueden clasificarse en riesgo bajo, pero no todos.
- Documentación:
- Especificaciones, etiquetado e instrucciones de uso conforme a los requisitos aplicables.
- Riesgos:
- El riesgo puede elevarse cuando el dispositivo se usa para diagnóstico, control o tratamiento de condiciones específicas.
Dispositivos de diagnóstico in vitro
Dispositivos médicos destinados a ser utilizados, solos o en combinación, para el examen de muestras derivadas del cuerpo humano, incluidos los reactivos de diagnóstico.
- Consideraciones:
- Los productos IVD pueden tener requisitos de desempeño y evaluación particulares. Los reactivos de diagnóstico se evalúan según su finalidad, metodología y régimen aplicable.
- Documentación:
- Información de desempeño analítico y, cuando corresponda, clínico, además del expediente técnico general.
- Riesgos:
- El riesgo depende de la finalidad del resultado y de las consecuencias del diagnóstico para las decisiones clínicas.
Otros productos que pueden requerir evaluación
Reactivos de diagnóstico
Se evalúan según finalidad, metodología y régimen aplicable.
Equipos médicos
Su clasificación depende del uso previsto y características.
Insumos hospitalarios
Pueden pertenecer a diferentes clases de riesgo.
Productos dentales
Se evalúa su finalidad y clasificación específica.
Dispositivos implantables
Pueden estar sujetos a requisitos técnicos diferenciados.
Dispositivos estériles
Importa la documentación que respalde las condiciones declaradas.
Dispositivos reutilizables
Importan las instrucciones de reprocesamiento cuando correspondan.
Accesorios
Su clasificación puede requerir evaluación independiente.
Software como dispositivo médico
Determinadas aplicaciones pueden regularse por su finalidad médica.
Diferenciación: no se confunden los dispositivos médicos con medicamentos, cosméticos, productos absorbentes de higiene personal, productos higiénicos industriales, equipos industriales generales ni reactivos químicos sin finalidad diagnóstica. La clasificación depende del uso previsto, las características y la normativa aplicable.
C · Clasificación por riesgo
Niveles de riesgo I, II, III y IV
Los dispositivos médicos se clasifican en niveles de riesgo según reglas que consideran el uso previsto, el grado de invasividad, la duración del contacto, el destino anatómico y si el producto aporta energía. El nivel de riesgo determina los requisitos aplicables. La clasificación definitiva se confirma con el instructivo vigente.
Riesgo I
Nivel de riesgo bajo. Requisitos documentales y técnicos generales según la normativa aplicable.
Riesgo II
Nivel de riesgo moderado. Requisitos adicionales según el uso previsto y las características del dispositivo.
Riesgo III
Nivel de riesgo alto. Mayor profundidad de evidencia técnica y documental.
Riesgo IV
Nivel de riesgo máximo. Requisitos técnicos y de evidencia más exigentes, incluida la documentación de seguridad y desempeño.
Reglas de clasificación
Las reglas de clasificación se aplican según las características y el uso previsto del dispositivo. La clasificación no es una decisión comercial: se confirma con el instructivo vigente de clasificación de riesgo y, de ser el caso, con el simulador oficial orientativo de ARCSA.
Simulador ARCSA
Existe una herramienta oficial orientativa de categorización de riesgo. Sus resultados son referenciales y deben contrastarse con los criterios aplicables y la normativa vigente. No constituyen una clasificación oficial.
Simulador oficial de ARCSAD · Origen y actores
Productos nacionales, importados y actores del trámite
La ruta documental depende del origen del producto. Distinguimos los requisitos de cada situación antes de preparar el expediente.
Productos nacionales
Para dispositivos médicos de fabricación ecuatoriana organizamos los requisitos del fabricante y del establecimiento: identificación del fabricante legal, condiciones del proceso, información del producto y etiquetado, conforme al procedimiento vigente para fabricación nacional.
Productos importados
Para productos extranjeros revisamos adicionalmente la documentación del fabricante extranjero, la titularidad del producto, la representación en el país y los certificados que apliquen, conforme al procedimiento vigente para fabricación extranjera.
Fabricante legal
Identificación y responsabilidades del establecimiento fabricante.
Titular del registro
Identificación según el régimen aplicable.
Solicitante
Su función dentro del procedimiento administrativo.
Representante o apoderado
Documentos que pueden requerirse cuando corresponda.
Autorización del fabricante
Importante cuando el responsable sea diferente del fabricante.
Permiso de funcionamiento
Evaluación de los requisitos del establecimiento.
Imagen referencial de laboratorio. CLICK Productivo no cuenta con laboratorios propios: los análisis se coordinan con proveedores externos competentes.
E · Calidad y certificaciones
ISO 13485 y certificaciones del fabricante
La certificación ISO 13485 y los trámites regulatorios son procesos distintos y complementarios. La certificación no sustituye automáticamente el registro sanitario ARCSA. Evaluamos cada documento según su tipo, alcance y reconocimiento aplicable.
ISO 13485
Norma de sistema de gestión de calidad para fabricantes de dispositivos médicos. La certificación la emite un organismo competente, independiente de CLICK Productivo.
ISO 13485 para fabricantes ecuatorianos
Requisitos aplicables e información oficial publicada por ARCSA. Ningún documento ISO sustituye automáticamente los requisitos exigidos.
Certificados del fabricante
Revisión de documentación de cumplimiento y calidad según riesgo y procedencia.
Certificado de Libre Venta
Posible aplicación según el procedimiento aplicable al producto.
Certificaciones internacionales
Documentos emitidos por entidades extranjeras se evalúan según tipo, alcance y reconocimiento aplicable. CE o FDA no equivalen automáticamente al registro ARCSA.
F · Expediente técnico
Componentes del expediente técnico
El expediente técnico organiza la información necesaria para sustentar la seguridad y el desempeño del dispositivo. No todos los productos requieren idéntica evidencia: la profundidad depende del nivel de riesgo y de la finalidad prevista. No inventamos métodos de ensayo, parámetros ni estudios.
Descripción del dispositivo
Finalidad, funcionamiento y características del producto.
Uso previsto
Base de la clasificación regulatoria; debe estar claramente declarada.
Indicaciones de uso
Identificación de las aplicaciones declaradas del dispositivo.
Contraindicaciones
Deben incorporarse cuando corresponda al producto.
Advertencias
Relevantes para el uso seguro del dispositivo.
Especificaciones técnicas
Revisión de las características declaradas del producto.
Materiales
Documentación pertinente de los materiales constitutivos.
Biocompatibilidad
Ciertos dispositivos requieren evidencia adecuada según riesgo y contacto.
Seguridad eléctrica
Puede resultar aplicable a determinados dispositivos activos.
Compatibilidad electromagnética
Posible exigencia para determinados equipos.
Validación y verificación
Revisión de la evidencia técnica aplicable al producto.
Esterilización
Revisión de métodos y documentación cuando corresponda.
Vida útil
Importancia de su justificación técnica.
Estudios de estabilidad
Aplicación cuando el producto y el régimen lo requieran.
Evaluación de desempeño
Relación con la finalidad prevista y la evidencia aplicable.
Evidencia clínica
Determinados dispositivos pueden requerir documentación clínica.
Diagnóstico in vitro
Los productos IVD pueden tener requisitos de desempeño particulares.
Gestión de riesgos
Identificación y control de los riesgos asociados al dispositivo.
Información de calidad
Preparación de certificados y registros técnicos cuando corresponda.
No solicitamos expedientes técnicos completos en formularios públicos: la documentación confidencial se gestiona por canales autorizados una vez iniciado el servicio. Tampoco solicitamos información de pacientes ni datos sensibles.
G · Etiquetado e identificación
Etiquetado, instrucciones y trazabilidad
El etiquetado y la información de uso deben ser consistentes con el expediente técnico y con el uso previsto declarado. Revisamos la información exigible conforme a la normativa vigente, sin inventar requisitos.
Etiquetado
Revisión de la información exigible en la etiqueta del dispositivo.
Instrucciones de uso
Importancia para el usuario del dispositivo.
Manuales
Aplicación según el producto y su complejidad.
Información en castellano
Requisitos de idioma aplicables al mercado ecuatoriano.
Presentaciones y referencias
Evaluación de modelos, tamaños, referencias y variantes.
Agrupación de productos
No todos los modelos pueden incluirse bajo un mismo registro; se verifican las condiciones vigentes.
Identificación de lotes
Relevancia cuando corresponda según el producto.
Números de serie
Uso en equipos y dispositivos identificados individualmente.
Trazabilidad
Relación entre fabricante, producto, lote, serie y distribución.
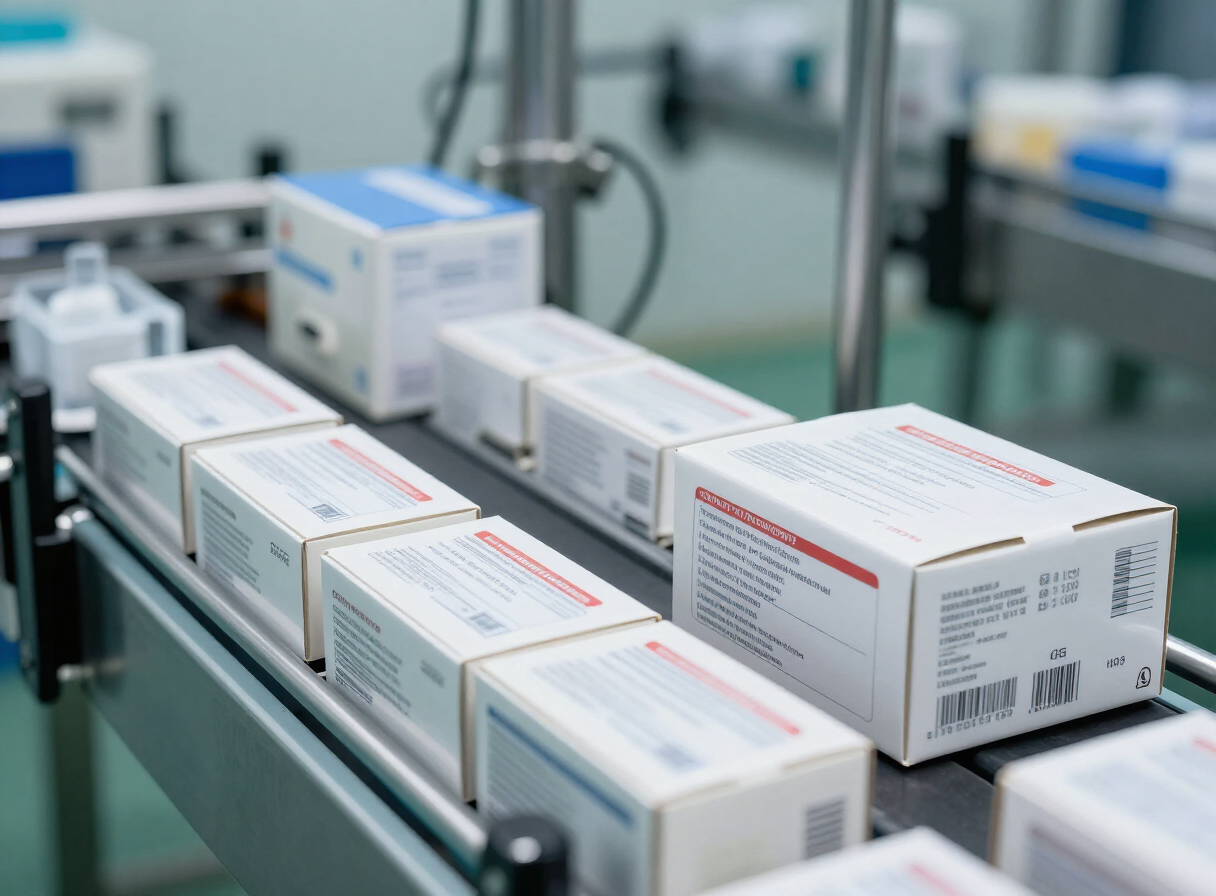
Imagen referencial del etiquetado de dispositivos médicos. No corresponde a instalaciones propias de CLICK Productivo.
H · Vigilancia y ciclo de vida
Tecnovigilancia y procedimientos del registro
El registro sanitario no termina con su obtención: la vigilancia posregistro y los procedimientos de ciclo de vida mantienen la habilitación del producto. Diferenciamos cada procedimiento conforme a la normativa vigente.
Tecnovigilancia
Seguimiento de eventos adversos y obligaciones aplicables.
Eventos adversos
Gestión conforme al régimen vigente.
Retiro del mercado
Relación con las acciones de seguridad cuando correspondan.
Control posregistro
Vigilancia sanitaria posterior a la obtención del registro.
Procedimientos del ciclo de vida del registro
Registro inicial
Etapas generales del procedimiento de inscripción.
Reinscripción
Aplicación a registros existentes antes de su vencimiento.
Modificaciones
Determinados cambios están sujetos a procedimientos específicos.
Notificaciones de cambios
Diferentes de las modificaciones que requieren evaluación o autorización.
Cambio de fabricante
Evaluación del procedimiento correspondiente.
Cambio de titular
Revisión de los requisitos aplicables.
Cambio de presentación
Posible efecto regulatorio sobre el registro.
Cambio de uso previsto
Puede afectar la clasificación o el registro.
Cambio de modelo
Evaluar si corresponde modificación o nuevo trámite.
Cancelación voluntaria
Procedimiento cuando corresponda.
Certificado de vigencia
Documento complementario del estado del registro.
Certificado requiere/no requiere
Utilidad para productos de clasificación dudosa.
Importación por excepción
Procedimientos específicos para situaciones legalmente previstas.
Donaciones
Posibilidad de procedimientos diferenciados.
BPADT
Requisitos que pueden aplicar a establecimientos de almacenamiento, distribución y transporte.
Gestión documental
Preparación y conservación de evidencias técnicas.
Gestión de observaciones
Revisión y atención de requerimientos ARCSA.
Análisis de laboratorio
Los ensayos técnicos se coordinan con proveedores competentes.
I · Riesgos
Errores frecuentes en trámites de dispositivos médicos
Detectar estas brechas antes de presentar la solicitud cuesta menos que corregir una observación dentro del trámite.
J · Nuestro acompañamiento
Cómo ayuda CLICK Productivo
Una línea de tiempo de veinticinco etapas, de la consulta inicial al seguimiento de modificaciones y reinscripciones. Las etapas dependen de la categoría del producto y del alcance contratado.
- 01
Recepción de la consulta
Recibimos su consulta e identificamos el objetivo del trámite: registro inicial, reinscripción, modificación, notificación de cambios, clasificación o asesoría integral.
- 02
Identificación del producto
Identificamos el dispositivo, su denominación genérica y su uso previsto declarado.
- 03
Revisión del uso previsto
Revisamos la finalidad declarada, base de la clasificación regulatoria.
- 04
Clasificación regulatoria
Confirmamos el procedimiento aplicable conforme a la normativa vigente y a la categoría del producto.
- 05
Evaluación del nivel de riesgo
Determinamos el nivel de riesgo (I a IV) con el instructivo vigente y, de ser el caso, el simulador oficial orientativo.
- 06
Identificación de requisitos
Identificamos los requisitos documentales y técnicos aplicables según el producto y su origen.
- 07
Revisión de fabricante y titular
Verificamos la identificación del fabricante legal y del titular del registro.
- 08
Revisión de certificaciones existentes
Evaluamos certificados de calidad, ISO 13485, certificados del fabricante y certificaciones internacionales.
- 09
Evaluación documental
Revisamos la documentación disponible y detectamos brechas frente a los requisitos aplicables.
- 10
Revisión de especificaciones
Verificamos las especificaciones técnicas declaradas del dispositivo.
- 11
Revisión de evidencia técnica aplicable
Evaluamos la evidencia de seguridad y desempeño según el riesgo y la finalidad prevista.
- 12
Revisión de etiquetas
Revisamos el proyecto de etiquetado conforme a los requisitos vigentes.
- 13
Revisión de instrucciones de uso
Verificamos las instrucciones y manuales cuando correspondan, incluido el idioma.
- 14
Evaluación de modelos y referencias
Evaluamos las condiciones de agrupación de modelos, tamaños y referencias.
- 15
Identificación de brechas
Consolidamos las brechas documentales y técnicas detectadas.
- 16
Plan de cumplimiento
Elaboramos un plan de trabajo con las acciones y la documentación necesarias.
- 17
Coordinación de ensayos externos
Cuando corresponda, coordinamos ensayos y evaluaciones con proveedores competentes.
- 18
Preparación del expediente
Preparamos y ordenamos el expediente técnico conforme a los requisitos aplicables.
- 19
Verificación documental
Revisamos el expediente antes de su presentación para minimizar observaciones evitables.
- 20
Asistencia en la presentación
Le acompañamos en la presentación del trámite por el canal autorizado conforme al procedimiento vigente.
- 21
Seguimiento
Damos seguimiento al estado del trámite y le mantenemos informado en cada etapa.
- 22
Atención de observaciones
Si la autoridad formula observaciones, le ayudamos a entenderlas y a presentar la respuesta dentro del plazo.
- 23
Verificación del resultado
Verificamos el resultado del trámite y la documentación emitida por la autoridad.
- 24
Entrega documental
Le entregamos la documentación obtenida y el respaldo del procedimiento realizado.
- 25
Seguimiento de modificaciones y reinscripciones
Le acompañamos en futuras modificaciones, notificaciones de cambios y reinscripciones.
Un servicio personalizado
El alcance del acompañamiento se ajusta al dispositivo, su nivel de riesgo y su origen. No garantizamos aprobaciones ni plazos de emisión: la decisión corresponde a la autoridad competente.
K · Servicios
Modalidades de servicio CLICK Productivo
Modalidad A
Diagnóstico regulatorio
Clasificación del dispositivo, evaluación del riesgo y evaluación inicial de la documentación.
Modalidad B
Gestión de registro sanitario
Revisión documental, preparación del expediente y acompañamiento del procedimiento ante ARCSA.
Modalidad C
Gestión sanitaria integral
Diagnóstico, revisión técnica, etiquetado, expediente, coordinación de servicios externos, gestión, observaciones y seguimiento.
Modalidad destacada
Aclaraciones
- CLICK Productivo es una empresa consultora: no emite registros sanitarios ni certifica ISO 13485.
- Los ensayos externos, certificaciones y otros servicios especializados se cotizan según alcance.
- Las tasas ARCSA y los honorarios profesionales son conceptos independientes.
- No publicamos precios sin autorización. No garantizamos la aprobación del trámite.
Selector
¿Qué dispositivo médico necesitas registrar ante ARCSA?
Seleccione las opciones que describen su producto. Esta información nos ayuda a preparar su diagnóstico. No emitimos clasificaciones automáticas vinculantes.
Tipo de producto
Origen
Nivel de riesgo conocido
Servicio
Número de productos
Documentación
Estado actual
La selección no constituye una clasificación regulatoria oficial. El nivel de riesgo y los requisitos se confirman en el diagnóstico conforme a la normativa vigente.
L · Preguntas frecuentes
Lo que preguntan antes de registrar un dispositivo médico
M · Solicitar cotización
Cuéntenos sobre su dispositivo médico
Complete el formulario y nuestro equipo le contactará para revisar su caso. El servicio viene precargado como registro sanitario de dispositivos médicos. No solicitamos expedientes técnicos completos ni datos de pacientes mediante formularios públicos.
N · Servicios relacionados
Servicios relacionados
ISO 13485
Implementación de sistemas de gestión de calidad para fabricantes de dispositivos médicos.
Conocer másImportaciones en Ecuador
Asesoría regulatoria y documental para importar productos regulados.
Conocer másCertificado requiere/no requiere registro
Cuando existan dudas sobre la clasificación y exigibilidad del producto.
Conocer másPermisos de funcionamiento ARCSA
Obtención del permiso de funcionamiento para establecimientos sujetos a control sanitario.
Conocer másRegistros y notificaciones sanitarias
Guía general de registros y notificaciones ante ARCSA y Agrocalidad.
Conocer másTodos los servicios
Consulte el catálogo completo de servicios de CLICK Productivo.
Conocer másNormativa oficial
Normativa y fuentes oficiales
El control sanitario de los dispositivos médicos, productos dentales y reactivos bioquímicos de diagnóstico corresponde a ARCSA. La normativa técnica sanitaria vigente regula la clasificación por riesgo, los requisitos del expediente técnico, los procedimientos de inscripción, reinscripción, modificaciones, notificaciones de cambios, etiquetado, tecnovigilancia y BPADT. Las disposiciones específicas deben confirmarse contra la versión vigente de cada documento.
Fuentes oficiales
Verificamos la vigencia de la normativa aplicable —incluidas sus disposiciones transitorias y reformas— antes de aplicar cada disposición a un caso concreto. No inventamos artículos, tarifas, plazos, vigencias, requisitos, exenciones, certificaciones, estudios clínicos, métodos de ensayo ni condiciones de agrupación. No utilizamos documentos identificados como borradores de consulta pública como normativa aprobada.
Agenda de citas
¿Prefiere revisar su caso directamente con un especialista?
Agende una reunión con nuestro equipo. Confirmamos su cita por WhatsApp o correo.
Registra tus dispositivos médicos por la ruta correcta, desde la primera vez.
Hable con un especialista hoy y prepare su expediente técnico con respaldo técnico antes de presentarlo ante ARCSA.
Quito, Ecuador — atención a nivel nacional